
MDR-Schulung - Die EU-Medizinprodukteverordnung 2017/745

zzgl. MwSt.
- Dauer: 1 Tag (von 09:00 - 17:00 Uhr)
- Servicebausteine: im Wert von 24.90 €
- Artikelnummer: S25
- Max. Teilnehmer: 15
- Kursform: Präsenz oder Virtual Classroom
- Seminarinfo: PDF-Download
- Inhouse: Ihre unverbindliche Anfrage
-
Nächste Termine:
Live Virtual-Classroom-Training - 05.11. - 05.11.26. Sven Beerheide
Live Virtual-Classroom-Training - 23.04. - 23.04.27. Bernd Stadter
Live Virtual-Classroom-Training - 29.10. - 29.10.27. Sven Beerheide
Alle Termine anzeigen
-
Weitere Kursformate:

Was erwartet Sie in der Schulung zur MDR – EU-Medizinprodukteverordnung bei der VOREST AG?
Lernen Sie in dieser MDR-Schulung der VOREST AG, wie Sie die Anforderungen der EU-Medizinprodukteverordnung (MDR - Medical Device Regulation) sicher und praxisgerecht in Ihrem Unternehmen umsetzen! Sie erhalten einen kompakten Überblick über die regulatorischen Vorgaben und erfahren, welche Auswirkungen diese auf Themen wie Qualitätsmanagement, Technische Dokumentation, Risikomanagement oder klinische Bewertung haben. Dabei berücksichtigen Sie auch aktuelle regulatorische Entwicklungen sowie die Verantwortlichkeiten der beteiligten Wirtschaftsakteure.
Nach der Schulung sind Sie in der Lage, die Anforderungen der Verordnung (EU) 2017/745 in Ihrem Verantwortungsbereich sicher einzuordnen und anzuwenden, regulatorische Risiken zu erkennen und die Konformität Ihrer Medizinprodukte über den gesamten Produktlebenszyklus zu unterstützen.
Sie lernen Schritt für Schritt, wie Sie die Anforderungen der MDR sicher einordnen und dabei:
- Regulatorische Grundlagen und Legacy Devices verstehen
- Verantwortlichkeiten der Wirtschaftsakteure und Anforderungen an den Marktzugang einordnen
- Technische Dokumentation, Risikomanagement und klinische Evidenz verknüpfen
- UDI-, Registrierungs- und EUDAMED-Anforderungen umsetzen
- Post-Market Surveillance, Vigilanz und CAPA sicher einordnen
- Aktuelle Anforderungen an Software, Cybersicherheit und Künstliche Intelligenz überblicken
So erwerben Sie das notwendige Fachwissen, um die Anforderungen der EU-Medizinprodukteverordnung sicher anzuwenden und deren Umsetzung in Ihrem Unternehmen kompetent zu unterstützen.
Ihre Vorteile der MDR-Schulung bei der VOREST AG
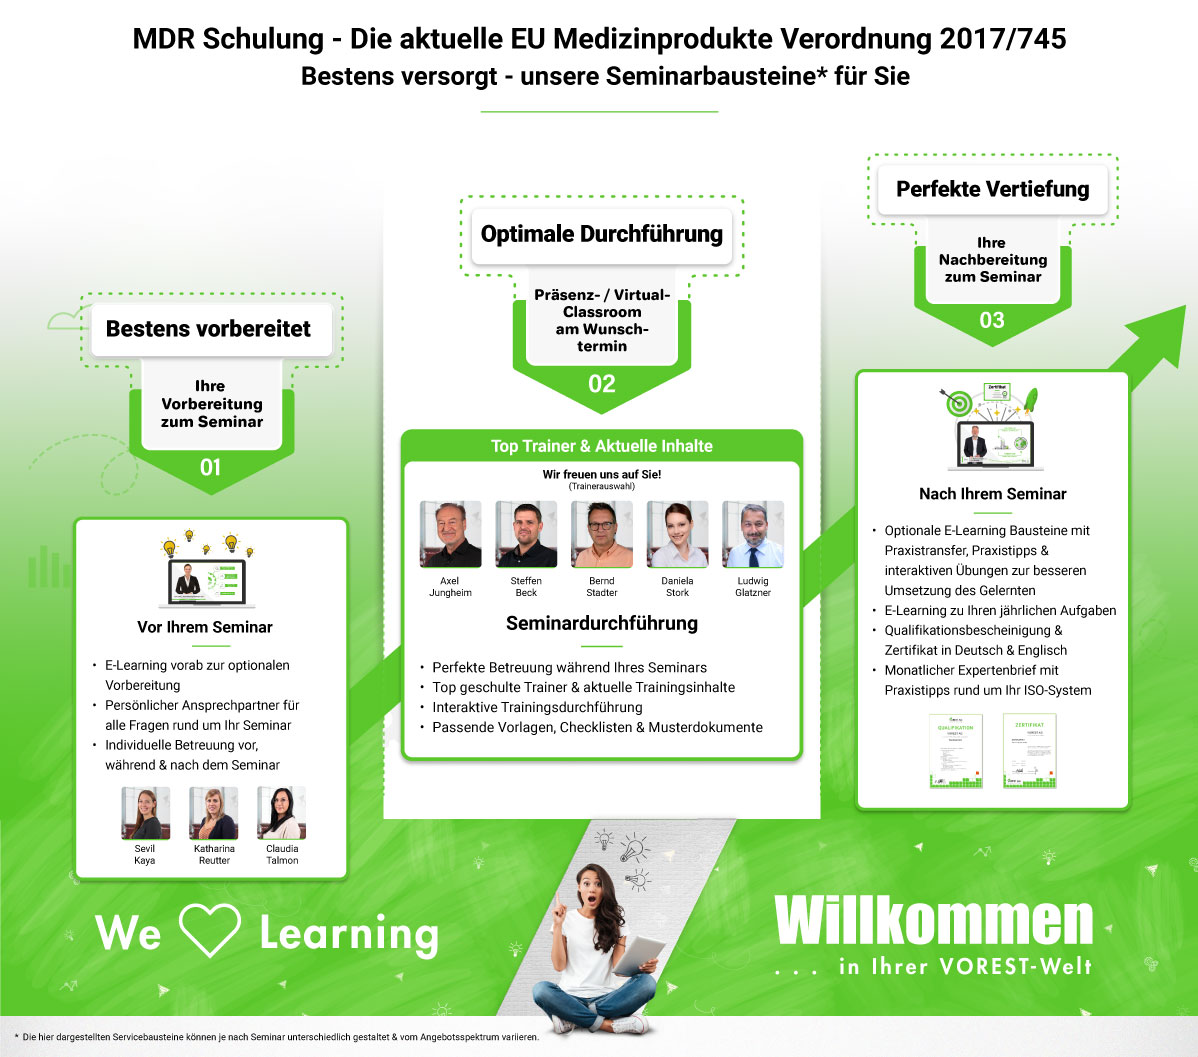
Mit unserem Seminar zur EU-Medizinprodukteverordnung erwerben Sie nicht nur theoretisches Wissen zur MDR, sondern auch gleichzeitig praxisnahe Handlungskompetenz, die Sie sofort in Ihrem Betrieb umsetzen können. Unser durchdachtes Ausbildungskonzept kombiniert theoretische Inhalte mit praxisorientierten Übungen, Mustervorlagen sowie unterstützenden Bausteinen, wie bspw. dem monatlichen Expertenbrief. Auf diese Weise sichern Sie sich langfristige Vorteile für Ihr betriebliches Qualitätsmanagement!
Diese 5 Punkte machen den Unterschied – das bietet unser Schulungskonzept

1. Ihre Live-Schulung im Virtual-Classroom
Bleiben Sie örtlich flexibel und absolvieren Sie Ihr Seminar online im virtuellen Klassenzimmer – mit zahlreichen interaktiven Bausteinen sowie erfahrenen Trainern mit viel Input aus ihrer täglichen Praxis.

2. Kostenlose Vorlage – Leitfaden zur Umsetzung der EU Medizinprodukteverordnung
Alle Teilnehmer erhalten ohne Aufpreis unseren praxiserprobten Leitfaden zur Umsetzung der EU Medizinprodukteverordnung 2017/745/EU als praktische Word-Vorlage. Dabei werden Ihnen die wesentlichen Schritte für die Implementierung der MDR kurz vorgestellt und erklärt.

3. Monatlicher Expertenbrief – Ihre Weiterbildung nach dem Kurs
Auch nach Ihrer Teilnahme begleiten wir Sie weiter: Mit unserem monatlichen Expertenbrief erhalten Sie regelmäßig aktuelle Informationen und Impulse rund um das Qualitätsmanagement sowie weitere Managementsysteme. Alle Inhalte stammen direkt aus der Praxis unserer Fachautoren – verständlich, relevant und dadurch direkt einsetzbar.

4. Qualifikationsbescheinigung – Ihr zweisprachiger Nachweis mit Mehrwert
Sie erhalten eine Qualifikationsbescheinigung (Teilnahmebescheinigung) in Deutsch und Englisch – ohne Zusatzkosten. Dieser anerkannte Nachweis dokumentiert Ihre Qualifikation normgerecht und ist zudem branchenübergreifend einsetzbar – ideal, um sich im Unternehmen zu positionieren oder Ihre Kompetenz gegenüber Kunden, Auditoren und Geschäftspartnern zu belegen.

5. Unterlagen in Print & als E-Book
Sie erhalten hochwertige, schriftliche Teilnehmerunterlagen sowie unser digitales E-Book als praktisches Nachschlagewerk. Dieses steht Ihnen während und nach der Schulung zur Verfügung, eignet sich ideal für Notizen und hilft Ihnen, Inhalte jederzeit aufzufrischen und zu vertiefen.
Alle aufgeführten Bausteine – der Leitfaden, der Expertenbrief, der zweisprachige Nachweis sowie die Unterlagen in Print und als E-Book sind ohne Aufpreis im Kurspreis enthalten. Es gibt keine versteckten Kosten!
Was sind die Inhalte Ihrer Schulung zur EU-Medizinprodukteverordnung?
Mit dieser 1-tägigen MDR-Schulung gewinnen Sie die notwendige Sicherheit, um die Anforderungen der EU-Medizinprodukteverordnung 2017/745 im Unternehmensalltag richtig einzuordnen und deren Umsetzung kompetent zu unterstützen. Dabei lernen Sie die zentralen regulatorischen Anforderungen über den gesamten Produktlebenszyklus kennen. Nachfolgend fassen wir die Inhalte der Schulung für Sie zusammen.
Modul 1: MDR verstehen und regulatorisch einordnen
- Geltungsbereich, Medizinprodukt und Zweckbestimmung
- Systematik der Medical Device Regulation (MDR) und zentrale Begriffe
- Aktueller regulatorischer Stand und sogenannte Legacy Devices / Bestandsprodukte
- Übergangsfristen
- Claims und regulatorische Bedeutung der Zweckbestimmung
- Harmonisierte Normen, gemeinsame Spezifikationen sowie Leitlinien der Medical Device Coordination Group (MDCG)
- Praxisübung: Ist das Produkt ein Medizinprodukt und welche Aussagen bestimmen seine Zweckbestimmung?
Modul 2: Verantwortlichkeiten und Marktzugang
- Hersteller, Bevollmächtigter, Importeur und Händler
- Pflichten der Wirtschaftsakteure
- Für die Einhaltung der Regulierungsvorschriften verantwortliche Person (PRRC – Person Responsible for Regulatory Compliance) nach Artikel 15
- Klassifizierung einschließlich wichtiger Sonderfälle und Software-Klassifizierung nach Regel 11
- Konformitätsbewertungsverfahren
- Benannte Stellen
- EU-Konformitätserklärung und CE-Kennzeichnung
- Praxisübung: Wirtschaftsakteure und Verantwortlichkeiten einer beispielhaften Lieferkette bestimmen
Modul 3: Technische Dokumentation, Risiko und klinische Evidenz
- Grundlegende Sicherheits- und Leistungsanforderungen (GSPR – General Safety and Performance Requirements)
- Aufbau der Technischen Dokumentation nach Anhang II und III
- Verzahnung von Risikomanagement und klinischer Bewertung
- Klinische Bewertung nach Artikel 61 und Anhang XIV
- Äquivalenz und klinische Evidenz
- Klinische Nachbeobachtung nach dem Inverkehrbringen (PMCF – Post-Market Clinical Follow-up)
- Relevante Leitlinien der MDCG
- Kurzüberblick zu Software, Cybersicherheit und der Verordnung über Künstliche Intelligenz (AI Act)
- Praxisübung: Welche Nachweise benötigt ein Beispielprodukt?
Modul 4: UDI, Registrierung und EUDAMED
- Einmalige Produktidentifikation (UDI – Unique Device Identification)
- Basis-UDI-DI (Basic Unique Device Identification – Device Identifier)
- UDI-DI und UDI-PI (Unique Device Identification – Production Identifier)
- UDI-Kennzeichnung und organisatorische Umsetzung
- Europäische Nomenklatur für Medizinprodukte (EMDN – European Medical Device Nomenclature)
- Registrierung von Wirtschaftsakteuren und Produkten
- Europäische Datenbank für Medizinprodukte (EUDAMED – European Database on Medical Devices)
- Verpflichtend zu nutzende EUDAMED-Module
- Auswirkungen auf Unternehmensprozesse und Datenpflege
Modul 5: Überwachung nach dem Inverkehrbringen, Vigilanz und CAPA
- Überwachung nach dem Inverkehrbringen (PMS – Post-Market Surveillance) und PMS-Plan
- PMS-Bericht
- Regelmäßig aktualisierter Bericht über die Sicherheit (PSUR – Periodic Safety Update Report)
- Klinische Nachbeobachtung nach dem Inverkehrbringen (PMCF – Post-Market Clinical Follow-up)
- Reklamationsmanagement als Datenquelle
- Trend Reporting / Trendmeldungen
- Schwerwiegende Vorkommnisse
- Sicherheitskorrekturmaßnahmen im Feld (FSCA – Field Safety Corrective Action)
- Korrektur- und Vorbeugemaßnahmen (CAPA – Corrective and Preventive Action)
- Schnittstelle zwischen Überwachung nach dem Inverkehrbringen, Risikomanagement, klinischer Bewertung und CAPA
- Marktüberwachung
- Informationspflicht bei Lieferunterbrechung oder Einstellung der Lieferung nach Artikel 10a
- Praxisübung: Bewertung einer Reklamationsserie
Treiben Sie jetzt Ihre Karriere im Qualitätsmanagement für Medizinprodukte voran – sichern Sie sich Ihren Platz in der nächsten Schulung!
Wählen Sie direkt Ihren Wunschtermin aus und profitieren Sie dabei von einem exklusiven Lernpaket, welches Sie ausschließlich und exklusiv nur bei der VOREST AG buchen können.


Welchen Nachweis erhalten Sie nach der MDR-Schulung?
Nach Abschluss dieser Weiterbildung erhalten Sie eine Qualifikationsbescheinigung in Deutsch sowie in Englisch. Die englische Qualifikationsbescheinigung ist dabei ein kostenloser Zusatzservice für Sie. So weisen Sie Ihre erworbenen Kenntnisse national sowie international nach und unterstützen aktiv Ihre berufliche Weiterentwicklung.
Ihre Qualifikationsbescheinigung dokumentiert:
- die in der Schulung behandelten Inhalte
- den zeitlichen Umfang der Schulung
- den erfolgreichen Abschluss Ihrer Weiterbildung
Mit diesem zweisprachigen Nachweis verfügen Sie über ein international anerkanntes Dokument, das Ihnen einen klaren Vorteil bei Arbeitgebern, Kunden sowie Auditoren sichert und als sichtbarer Beweis Ihrer Fachkompetenz dient.


Was ist das Ziel dieser Schulung zur...
Was ist das Ziel dieser Schulung zur EU-Medizinprodukteverordnung?
Ziel dieser MDR-Schulung ist es, Sie mit den aktuellen Anforderungen der Verordnung (EU) 2017/745 vertraut zu machen und Ihnen deren praxisgerechte Einordnung und Umsetzung zu vermitteln. Sie lernen die regulatorischen Vorgaben für das Inverkehrbringen von Medizinprodukten kennen und verstehen die Anforderungen an Wirtschaftsakteure, Technische Dokumentation, Risikomanagement, klinische Bewertung, UDI und EUDAMED sowie die Überwachung nach dem Inverkehrbringen und Vigilanz. Zudem erhalten Sie einen Überblick über aktuelle regulatorische Entwicklungen. Nach der Schulung sind Sie in der Lage, die für Ihren Verantwortungsbereich relevanten MDR-Anforderungen sicher einzuordnen, deren Umsetzung kompetent zu unterstützen und damit zur regulatorischen Konformität Ihrer Medizinprodukte beizutragen.
Für wen ist diese MDR-Schulung geeignet?
Diese MDR-Schulung richtet sich an Mitarbeitende und Fachkräfte aus Unternehmen der Medizinproduktebranche, die die Anforderungen der EU-Medizinprodukteverordnung verstehen und in ihrem Verantwortungsbereich umsetzen möchten. Angesprochen sind bspw.:
- Qualitätsmanagementbeauftragte (QMB)
- Qualitätsmanager
- Regulatory Affairs Manager
- Mitarbeitende aus Qualitätsmanagement und Qualitätssicherung
- Entwickler und Produktverantwortliche von Medizinprodukten
- Mitarbeitende aus Produktion, Technischer Dokumentation und Konformitätsbewertung
- Hersteller, Zulieferer sowie weitere Wirtschaftsakteure, die mit regulatorischen Anforderungen an Medizinprodukte befasst sind
Welche Voraussetzungen gibt es für die Teilnahme?
Die Teilnehmer dieser MDR-Schulung sollten über Kenntnisse zu grundlegenden gesetzlichen Anforderungen für Medizinprodukte verfügen. Von Vorteil, aber nicht zwingend erforderlich, sind auch Grundkenntnisse im Qualitätsmanagement und der Norm ISO 13485, z.B. analog der VOREST-Schulung „Basiswissen ISO 13485 – QM für Medizinproduktehersteller„.
Im Preis enthaltene Leistungen bei der VOREST AG
Als Schulungsteilnehmer profitieren Sie von umfangreichen integrierten Servicebausteinen, die in Ihrem Seminarpreis bereits enthalten sind. Diese zusätzlichen Leistungen bieten Ihnen praxisnahe und zusätzliche Inhalte, hilfreiche Musterdokumente und ergänzende Materialien, die Sie optimal bei der Umsetzung des im Kurs erworbenen Wissens unterstützen.
Zudem erhalten Sie unseren exklusiven Expertenbrief - Ihren Begleiter auf Lebenszeit. Diesen senden wir Ihnen im Anschluss an Ihre Ausbildung ein Mal im Monat zu. Welchen Mehrwert Ihnen unser Expertenbrief bietet, fassen wir nachfolgend zusammen:
- Inhalte des Expertenbriefs: Monatlich fünf Fachartikel zu operativen Aufgaben als Beauftragter oder Auditor, Gesetzesänderungen, Norm-Updates und Best-Practice-Beispiele für Ihren täglichen Alltag
- Enthaltene Themenbereiche: Qualitätsmanagement, Umweltmanagement, Energiemanagement, Arbeitsschutz und Lebensmittelsicherheit
- Ihr Vorteil: Sie bleiben auch nach Ihrer Ausbildung stets auf dem aktuellen Stand und erhalten regelmäßig anwendbares Wissen aus der Praxis von unseren Autoren und Experten für Ihre eigene tägliche Praxis
Ihre exklusiven Bausteine in dieser Ausbildung in der Übersicht:
 |
Vorlagen: | MDR 2017/745 - Leitfaden zur Umsetzung der EU-Medizinprodukteverordnung Im Wert von 24,90 € |
 |
Fachinfo: | Ihr monatlicher Expertenbrief Exklusive Expertentipps und Fachwissen für Sie |
Ihre ergänzenden Seminare zur MDR, der nationalen Gesetzgebung & ISO 13485
Die VOREST AG bietet Ihnen im Rahmen des Schulungsprogramms zur MDR und nationalen Gesetzgebung die Möglichkeit, Ihr Fachwissen gezielt auszuweiten und zu vertiefen. Die Seminare vermitteln Ihnen kompakt und praxisnah die zentralen regulatorischen Anforderungen der Medical Device Regulation sowie relevanter nationaler Vorschriften. So bauen Sie gezielt Fachkompetenz auf, um Medizinprodukte sicher, normkonform und effizient in Verkehr zu bringen und zu überwachen.
- EU AI Act für Medizinproduktehersteller
- Verantwortliche Person nach Artikel 15 MDR
- Medizinprodukteberater nach § 83 MPDG
- Beauftragter für Medizinproduktesicherheit nach MPBetreibV
- Medizinprodukte Händler und Importeure – Pflichten gemäß MDR Artikel 14 & 13
- Technische Dokumentation für Medizinprodukte gemäß MDR 2017/745
- Medizinprodukte Vigilanz & Post Market Surveillance gemäß MDR 2017/745
- UDI Kennzeichnung für Medizinprodukte und grundlegende Sicherheits- und Leistungsanforderungen (GSPR)

Ihr Einstieg ins Qualitätsmanagement nach ISO 13485 mit der VOREST AG – Modularer Aufbau der Ausbildung
Darüber hinaus bieten wir Ihnen ein modulares Qualifizierungsprogramm im Qualitätsmanagement nach ISO 13485, das praxisnah, normkonform sowie international anerkannt ist. Dabei können Sie in die Grundlagen der ISO 13485 einsteigen oder Ihre Kenntnisse gezielt ausbauen – bis hin zur Qualifikation als interner Auditor oder Qualitätsmanagementbeauftragter ISO 13485. Selbstverständlich können Sie dabei jedes Training der VOREST AG auch einzeln belegen und individuell in Ihren Karriereplan integrieren.
1. Schritt: Basiswissen Qualitätsmanagement für Medizinprodukte nach ISO 13485
2. Schritt: Interner Auditor ISO 13485
3. Schritt: CAPA Prozess für Medizinprodukte
4. Schritt: Prozessvalidierung – Grundlagen Seminar und Workshop
5. Schritt: QMB ISO 13485 – Qualitätsmanagementbeauftragter Medizinprodukte

Erläuterung zum Qualitätsmanagementbeauftragten (QMB) ISO 13485
Warum QMB werden?
Die Qualifikation zum QMB nach ISO 13485 befähigt Sie, ein Qualitätsmanagementsystem im Bereich Medizinprodukte aufzubauen, zu steuern und kontinuierlich weiterzuentwickeln. Als zentrale Schnittstelle zwischen Unternehmensleitung, Mitarbeitenden sowie normativen und gesetzlichen Anforderungen stellen Sie sicher, dass Prozesse normkonform und sicher umgesetzt werden und die Qualität Ihrer Medizinprodukte nachhaltig gesichert ist.
National und international anerkannte Abschlüsse
Alle Qualifizierungsabschlüsse der VOREST AG sind national und international anerkannt. Mit unserer Personalzertifizierungsstelle und erfahrenen Schulungsexperten bieten wir Ihnen eine hochwertige, praxisnahe sowie normgerechte Ausbildung – mit Bescheinigungen, die Ihre Kompetenz belegen und weltweit anerkannt und geschätzt werden.
FAQ – Wichtige Fragen zur MDR-Schulung – EU-Medizinprodukteverordnung 2017/745

Was ist das Lernziel der Schulung?
Ziel dieser MDR-Schulung ist es, Sie mit den aktuellen Anforderungen der Verordnung (EU) 2017/745 vertraut zu machen und Ihnen deren praxisgerechte Einordnung und Umsetzung zu vermitteln. Sie lernen die regulatorischen Vorgaben für das Inverkehrbringen von Medizinprodukten kennen und verstehen die Anforderungen an Wirtschaftsakteure, Technische Dokumentation, Risikomanagement, klinische Bewertung, UDI und EUDAMED sowie die Überwachung nach dem Inverkehrbringen und Vigilanz. Zudem erhalten Sie einen Überblick über aktuelle regulatorische Entwicklungen. Nach der Schulung sind Sie in der Lage, die für Ihren Verantwortungsbereich relevanten MDR-Anforderungen sicher einzuordnen, deren Umsetzung kompetent zu unterstützen und damit zur regulatorischen Konformität Ihrer Medizinprodukte beizutragen.
An welche Zielgruppe richtet sich die MDR-Schulung?
Diese MDR-Schulung richtet sich an Mitarbeitende und Fachkräfte aus Unternehmen der Medizinproduktebranche, die die Anforderungen der Verordnung (EU) 2017/745 verstehen und anschließend in ihrem Verantwortungsbereich umsetzen möchten. Angesprochen sind insbesondere Qualitätsmanagementbeauftragte (QMB), Qualitätsmanager, Regulatory Affairs Manager, Mitarbeitende aus Qualitätsmanagement und Qualitätssicherung, Entwickler und Produktverantwortliche von Medizinprodukten sowie Mitarbeitende aus Produktion, Technischer Dokumentation und Konformitätsbewertung. Die Schulung eignet sich außerdem für Hersteller, Zulieferer und weitere Wirtschaftsakteure, die mit regulatorischen Anforderungen an Medizinprodukte befasst sind.
Welche Voraussetzungen muss ich erfüllen, um an der Weiterbildung teilnehmen zu können?
Die Teilnehmer dieser MDR-Schulung sollten über Kenntnisse zu grundlegenden gesetzlichen Anforderungen für Medizinprodukte verfügen. Von Vorteil, aber nicht zwingend erforderlich, sind auch Grundkenntnisse im Qualitätsmanagement und der Norm ISO 13485, z.B. analog der VOREST-Schulung „Basiswissen ISO 13485 – QM für Medizinproduktehersteller„.
Wie viele Tage umfasst die Schulung zur EU-Medizinprodukteverordnung?
Die Schulung umfasst 1 Tag (ca. 8 Stunden). Während dieser Zeit erwerben Sie kompakt und praxisnah alle relevanten Grundlagen zur MDR.
Erhalte ich nach der Schulung eine Qualifikationsbescheinigung?
Ja, Sie erhalten eine zweisprachige Qualifikationsbescheinigung (Deutsch und Englisch). Diese dokumentiert die behandelten Inhalte, die Schulungsdauer sowie den erfolgreichen Abschluss – ein anerkannter Nachweis Ihrer Kompetenz im Qualitätsmanagement für Medizinprodukte.
Was ist im Schulungspreis enthalten?
Neben der 1-tägigen Schulung erhalten Sie zusätzlich:
- Einen praktischen Leitfaden zur Umsetzung der EU-Medizinprodukteverordnung
- Einen monatlichen Expertenbrief, welcher Sie bei Ihrer kontinuierlichen Weiterbildung unterstützt
- Eine zweisprachige Qualifikationsbescheinigung (in Deutsch sowie in Englisch) nach Abschluss der Weiterbildung
- Umfassende Schulungsunterlagen im Print- sowie E-Book-Format
Und das alles ohne zusätzliche Kosten – dies ist alles bereits in Ihrem Schulungspreis inbegriffen. Damit sind Sie bestens ausgestattet, um die regulatorischen Anforderungen in Ihrem Unternehmen souverän umzusetzen.
In welchem Format kann ich die Schulung absolvieren?
Die MDR-Schulung wird im Live Virtual-Classroom durchgeführt und ermöglicht Ihnen eine interaktive sowie ortsunabhängige Teilnahme in Echtzeit.
Wie kann ich mich zum MDR Seminar anmelden?
Die Anmeldung erfolgt ganz unkompliziert:
- Online über unsere Webseite oder per E-Mail
- Umgehende Auftragsbestätigung nach Ihrer Anmeldung
- Alle wichtigen Informationen sowie die Zugangsdaten zu digitalen Zusatzleistungen erhalten Sie etwa drei bis vier Wochen vor Ihrem Schulungstermin per E-Mail
Natürlich beraten wir Sie auch gerne telefonisch, wenn Sie Fragen zu Ihrer Weiterbildung haben oder den passenden Kurs für sich finden möchten.

Herausgeber: VOREST AG
Die Inhalte dieser Seite wurden vom Redaktionsteam der VOREST AG erstellt. Das Redaktionsteam besteht aus erfahrenen Trainern und Beratern für ISO-Managementsysteme und internationale Standards.
Seit 1999 unterstützen wir Unternehmen aller Branchen bei der Einführung, Umsetzung und Weiterentwicklung von Managementsystemen mit fundiertem Fachwissen und praxiserprobten Lösungen.


Seite 0 von 0
|
